


-
病毒性神经坏死病(viral nervous necrosis, VNN)是一种传染病,其病原体为神经坏死病毒(Nervous necrosis virus,NNV),该病可引起鱼类病毒性神经坏死,是我国鱼类养殖中危害极大的病毒性疾病之一,特别是在我国东南沿海地区较常见。据报道,30多种海鱼在苗期和培养过程中,曾受到VNN的影响[1-2],其对石斑鱼仔鱼和幼鱼,会造成很高的死亡率,给海洋鱼类养殖造成较大的经济损失[3-4]。国际兽疫组织(OIE)将该病列为重要的鱼类病害。目前,石斑鱼养殖产业针对该病毒的防疫主要在两方面,一方面是注意在鱼卵、用具、水、饵料生物的消毒。比如用0.2 mg·L−1残存臭氧的海水来清洗鱼卵,场所的再次清洁、干燥及消毒,可提供有效的保护,但是这些措施只能在一定程度上减少感染;另一方面是制备疫苗,对石斑鱼进行免疫接种[5]。对石斑鱼注射病毒性神经坏死病的抗原(MCP)进行免疫接种[6-9]的方法存在成本高、工作量大、不适合对较小幼鱼注射等局限[10],为此该方法不适合在石斑鱼产业中广泛应用。目前通过肌肉内或腹膜内注射的几种类型NNV疫苗已经开发并应用,包括重组衣壳蛋白[11], 病毒样颗粒[12-13]和灭活病毒体[14-15],但注射免疫的方式并不能有效激起鱼的黏膜免疫,且免疫过程费时、费力、费用昂贵。因此,针对目前注射免疫接种方法的局限,笔者将神经坏死病毒的衣壳蛋白(MCP)和鮰爱德华氏菌的外膜蛋白N1(ompN1)进行融合表达,拟利用融合抗原MCP-ompN1制备粘膜疫苗,该粘膜免疫疫苗可通过口服和浸泡的方式使石斑鱼的幼鱼达到免疫和更早保护的目的,同时还可以大批量免疫从而降低免疫成本。
HTML
-
OmpN1基因序列(GenBank: NC_012779,protein ID: WP_015870209.1)和MCP基因序列(GenBank: AF534998.3)。MCP连接在ompN1的N端,中间用柔性氨基酸链GGGS连接,该重组基因序列MCP-ompN1经海南大学生命科学与药学院生物技术与分子药理实验室优化后,由生工生物工程(上海)股份有限公司合成。
-
大肠杆菌(E. coli)DH5α 感受态细胞、BL21(DE3)感受态细胞均购自生工生物工程(上海)股份有限公司;PET28a原核表达载体和pMD19-T(sample)克隆载体均由海南大学生命科学与药学院生物技术与分子药理实验室保存;胶回收试剂盒、质粒小提试剂盒均购自TaKaRa公司;T4 DNA连接酶购自Promega公司;BamH I和Sal I限制性内切酶均购自New England Biolabs公司;透析袋购自Solarbio公司(货号:YA1072);氢氧化铝凝胶为本实验室自制;不完全佐剂和完全佐剂购自sigma公司。
-
BALB/c小鼠雌性,6~8周龄,体质量约20 g,购自广东省医学实验动物中心。
-
将优化合成的MCP-ompN1融合基因利用BamH I和Sal I双酶切后回收,连接至经BamH I和Sal I双酶切回收的PET-28a载体上,构建MCP-ompN1 pET-28a原核表达重组质粒。
-
根据已经进行密码子优化后的MCP基因序列以及pET-28a表达载体上的BamH I和Sal I酶切位点,设计1对含有酶切位点的特异性引物。上游引物为F1:5′-CGCGGATCCATGGTTCGTAAAGGTGAAAAAAAAC-3′;下游引物为R1:5′-ACGCGTCGACTTATTAGTTTTCAGAGTCAACACGGGTGCAA-3′;其中引物F1下划线表示的是BamH I酶切位点,引物F2下划线表示的是Sal I酶切位点。以MCP-ompN1重组基因序列作为模板,扩增出目的基因MCP,其片段大小和预期的一致为1 017 bp。将扩增并回收的目的基因MCP连接到pMD19-T(simple) 克隆载体中,连接产物转化至感受态细胞DH5α后,依次通过菌落PCR鉴定,质粒PCR鉴定,双酶切鉴定和最后的测序确定MCP pMD19-T重组质粒构建成功。重组克隆质粒MCP pMD19-T(simple) 和表达质粒pET28a进行BamH I和Sal I的双酶切,再通过胶回收试剂盒从MCP pMD19-T(simple) 酶切产物中得到目的基因MCP,与BamH I和Sal I双酶切后pET28a连接,最终完成原核表达质粒MCP pET28a的构建。
-
同样根据已经进行密码子优化后的鮰爱德华氏菌外膜蛋白OmpN1基因序列,设计含有酶切位点的上下游引物来扩增OmpN1的基因序列,上游酶切位点为BamH I,引物的序列为F2:5′-CGCGGATCCGCTGAAATCTACAACAAAAACG-3′;下游酶切位点为Sal I,引物的序列为R2:5′-ACGCGTCGACTTATTAGAAGTTGTACTGG -3′。其中,限制性内切酶位点用下划线表示。以MCP-ompN1重组基因序列作为模板,扩增出目的基因OmpN1,其片段大小和预期的一致为1 146 bp。将扩增并回收的目的基因OmpN1连接到pMD19-T(simple)克隆载体中,连接产物转化至感受态细胞DH5α后,同样通过菌落PCR鉴定,质粒PCR鉴定,双酶切鉴定和最后的测序确定ompN1 pMD19-T重组质粒构建成功。
重组克隆质粒ompN1 pMD19-T(simple) 和表达质粒pET28a均进行BamH I和Sal I双酶切,将酶切产物OmpN1片段通过胶回收试剂盒进行回收,与双酶切后的表达载体pET28a连接,完成原核表达质粒ompN1 pET-28a的构建。
-
将原核表达质粒MCP-ompN1 pET28a,MCP pET28a,ompN1 pET28a,分别转入大肠杆菌BL21(DE3)感受态细胞中,挑取单菌落至10 mL含有卡那霉素的LB培养基中,37 ℃ 培养箱中振摇过夜。次日,按体积比为1∶100转接培养至OD600≈0.6。取出1 mL菌液作为非诱导对照。然后将剩下的菌液分别取1 mL至EP管中,每个蛋白共8管。设置不同IPTG浓度诱导实验。IPTG的浓度设置为0.1,0.2,0.3,0.4,0.5,0.6,0.8,1.0 mmol·L−1,37 ℃ 诱导4 h,收集等量菌体,SDS-PAGE蛋白电泳检测,确定每个蛋白所需的最适合IPTG诱导浓度。
-
将每个重组蛋白用其最适的IPTG诱导浓度进行诱导表达,对诱导表达后的菌液进行离心并收集菌体, 反复冻融后进行超声波破碎,离心后用上清及沉淀进行SDS-PAGE电泳鉴定。其中,沉淀用含2 mol·L−1尿素和2 mol·L−1盐酸胍的洗涤液洗涤,洗涤后8 000 r·min−1,10 min离心弃上清收集沉淀,连续洗涤3次,然后用含8 mol·L−1尿素缓冲液溶解沉淀,至沉淀完全溶解为止。将溶解液8 000 r·min−1离心10 min,弃沉淀取上清。
-
MCP-ompN1/ompN1/MCP蛋白均在包涵体中表达,所以要进行包涵体的复性及纯化,具体的步骤如下。
(1)包涵体的纯化大量诱导表达的菌液以6 000~8 000 r·min−1,4 ℃,离心15 min,弃上清;用9倍体积的菌体破碎缓冲液I振荡重悬菌体,并用超声破碎仪在冰浴条件下超声破碎。超声破碎条件:功率40 %,工作5 s,暂停3 s,破碎15 min,8 000 r·min−1(50 mL离心管转速,以下同)离心15 min。将离心收集的包涵体依次用PBS缓冲液、缓冲液II、缓冲液III进行包涵体沉淀的洗涤,最终放置10 min。4 ℃,8 000 r·min−1离心15 min收集沉淀。然后按照每克初始湿菌体加100 µL包涵体溶解缓冲液I,重悬包涵体,缓慢振摇1 h。4 ℃,8 000 r·min−1离心15 min,收集上清。
(2)蛋白质透析将蛋白浓度调整至0.1~1.0 g·L−1,装入透析袋中,放置于复性缓冲液I进行梯度透析复性。梯度透析复性步骤:1)在含6 mol·L−1脲素的复性缓冲液I中,4 ℃ 缓慢透析6 h;2)在含4 mol·L−1脲素的复性缓冲液I中,4 ℃ 缓慢透析6 h;3)在含2 mol·L−1脲素的复性缓冲液I中,4 ℃ 缓慢透析6 h;4)将已经依次进行6,4,2 mol·L−1脲素梯度透析复性的蛋白溶液置于磷酸盐(PBS)缓冲液中透析过夜,然后SDS-PAGE检测蛋白纯度。复性后的蛋白进行镍(Ni)柱纯化,得出复性及纯化后的蛋白MCP-ompN1,MCP及ompN1,最后用超滤管进行蛋白浓缩得到最适浓度,对蛋白进行−80 ℃保存。
-
取BALB/c小鼠9只,其中3只注射PBS作为对照。3只注射纯化后ompN1蛋白制备成的抗原,另3只注射纯化后MCP蛋白制备成的抗原。注射前从眼角取0.5 mL血液制备血清,留作对照。免疫方式采用皮下多点注射方式进行,免疫剂量为1 g·L−1抗原;在首次免疫7 d后进行第2次免疫,以后每隔7 d免疫1次,共免疫4次。每次免疫前一天对小鼠进行眼角采血,将采到的血样4 ℃下放置过夜,在血块收缩后,4 ℃下1 200 r·min−1离心10 min分离出血清部分,进行后续的检测。
-
将纯化后的MCP-mpN1/ompN1/MCP蛋白进行SDS-PAGE电泳后将胶条割至合适大小,用转膜缓冲液平衡。预先裁好与胶条同样大小的滤纸和NC膜,浸入转膜缓冲液中10 min。转膜装置从下至上依次按阳极碳板、24层滤纸、NC膜、凝胶、24层滤纸、阴极碳板的顺序放好,滤纸、凝胶、NC膜精确对齐,每一步去除气泡,用玻璃棒来回滚动,将碳板上多余的液体吸干。接通电源,恒压25 V,转移1.5 h。转移结束后,断开电源将膜取出,割取待测膜条做免疫印迹。用1×TBST洗膜,5 min×3次,加入封闭液(1x Blocking buffer(表1)加入5% 脱脂奶粉),平稳摇动,室温2 h。弃封闭液,用1× TBST洗膜,15 min×5次。孵血清一抗(按体积比1∶2 000封闭液稀释,液体必须覆盖膜的全部),4 ℃下放置过夜。弃一抗,用1×TBST洗膜,15 min×5次,加入辣根过氧化物酶偶联的二抗(按体积比1∶5 000用封闭液稀释),避光放置2 h。弃二抗,用1×TBST洗膜,15 min×5次。最后通过Western-blot进行分析。
缓冲液 Buffer 配方 Formula 菌体破碎缓冲液I 50 mmol·L−1 Tris-HCl,1 mmol·L−1 EDTA,100 mmol·L−1 NaCl,1% TritonX-100,pH8.5 PBS缓冲液 8.0 g NaCl,28.65 g Na2HPO4·12H2O,0.234 g NaH2PO4·2H2O(1 L)pH8.5 缓冲液II 50 mmol·L−1 Tris-HCl,1 mmol·L−1 EDTA,100 mmol·L−1 NaCl,1% TritonX-100,2 mol·L−1脲素,pH8.5) 缓冲液III 50 mmol·L−1 Tris-HCl,1 mmol·L−1 EDTA,100 mmol·L−1 NaCl,1% TritonX-100,2 mol·L−1 盐酸胍,pH8.5 包涵体溶解缓冲液I 50 mmol·L−1 Tris-HCl,1 mmol·L−1 EDTA,100 mmol·L−1 NaCl,10 mmol·L−1 DTT,2 mmol·L−1脱氧胆酸钠,8 mol·L−1脲素,pH8.5 复性缓冲液I (50 mmol·L−1 Tris-HCI,100 mmol·L−1 NaCl,6 mol·L−1/4 mol·L−1/2 mol·L−1 脲素,1% 甘氨酸,5% 甘油,0.2% PEG(相对分子量3 550),1 mmol·L−1氧化型谷胱甘肽,1mmol·L−1还原型谷胱甘肽,pH8.5 Blocking buffer 10 mmol·L−1 Tris-HCl, pH 7.4, 104 mmol·L−1 NaCl; 25 mmol·L−1 NaF, 8 mmol·L−1 NaN3, 0.1% Tween 20 Table 1. Formulae of buffers
1.1. 基因序列
1.2. 菌株、载体和试剂
1.3. BALB/c小鼠
1.4. 构建MCP-ompN1 pET-28a原核表达重组质粒
1.5. 构建MCP pET-28a原核表达质粒
1.6. 构建ompN1 pET-28a原核表达质粒
1.7. IPTG浓度梯度分别诱导融合蛋白MCP-ompN1,ompN1及MCP蛋白
1.8. MCP-ompN1/ompN1/MCP蛋白的可溶性表达检测
1.9. 包涵体的纯化及复性
1.10. 免疫小鼠及抗血清的制备
1.11. Western-blotting检测抗血清的特异性
-
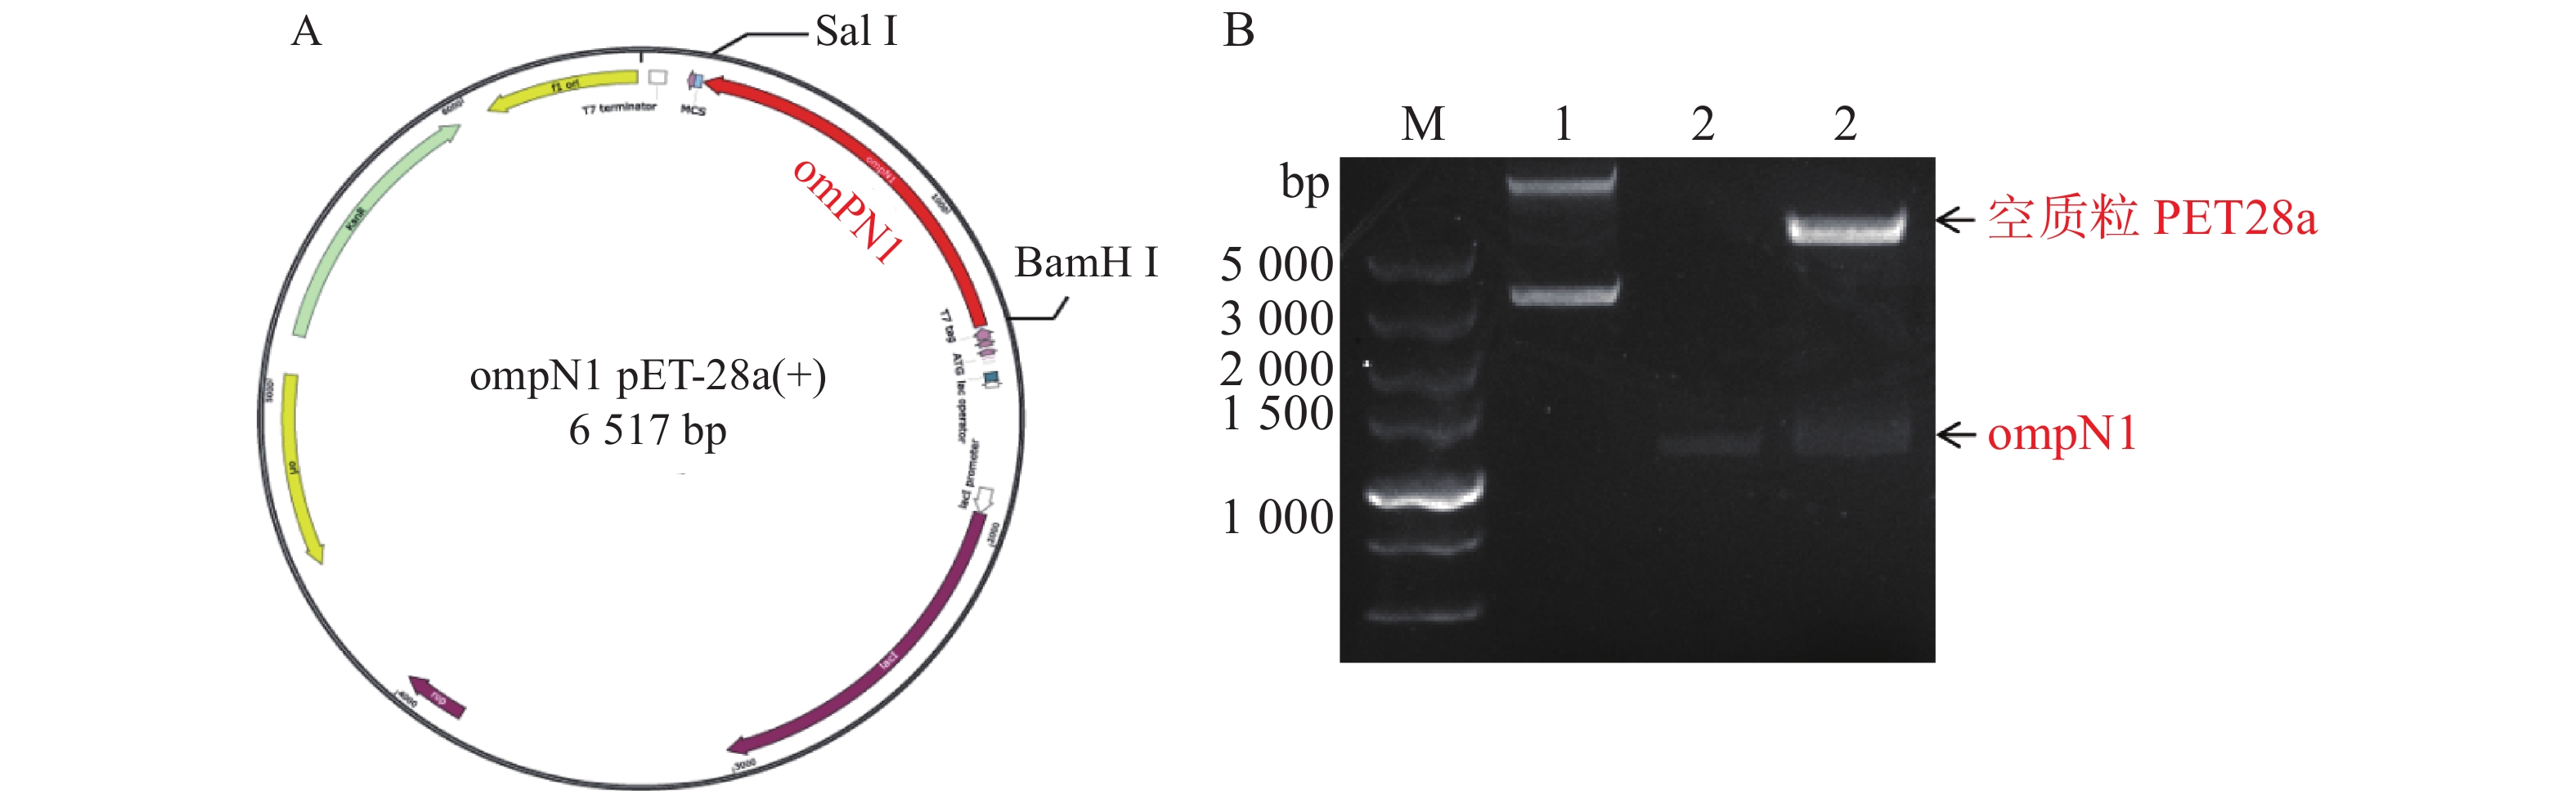
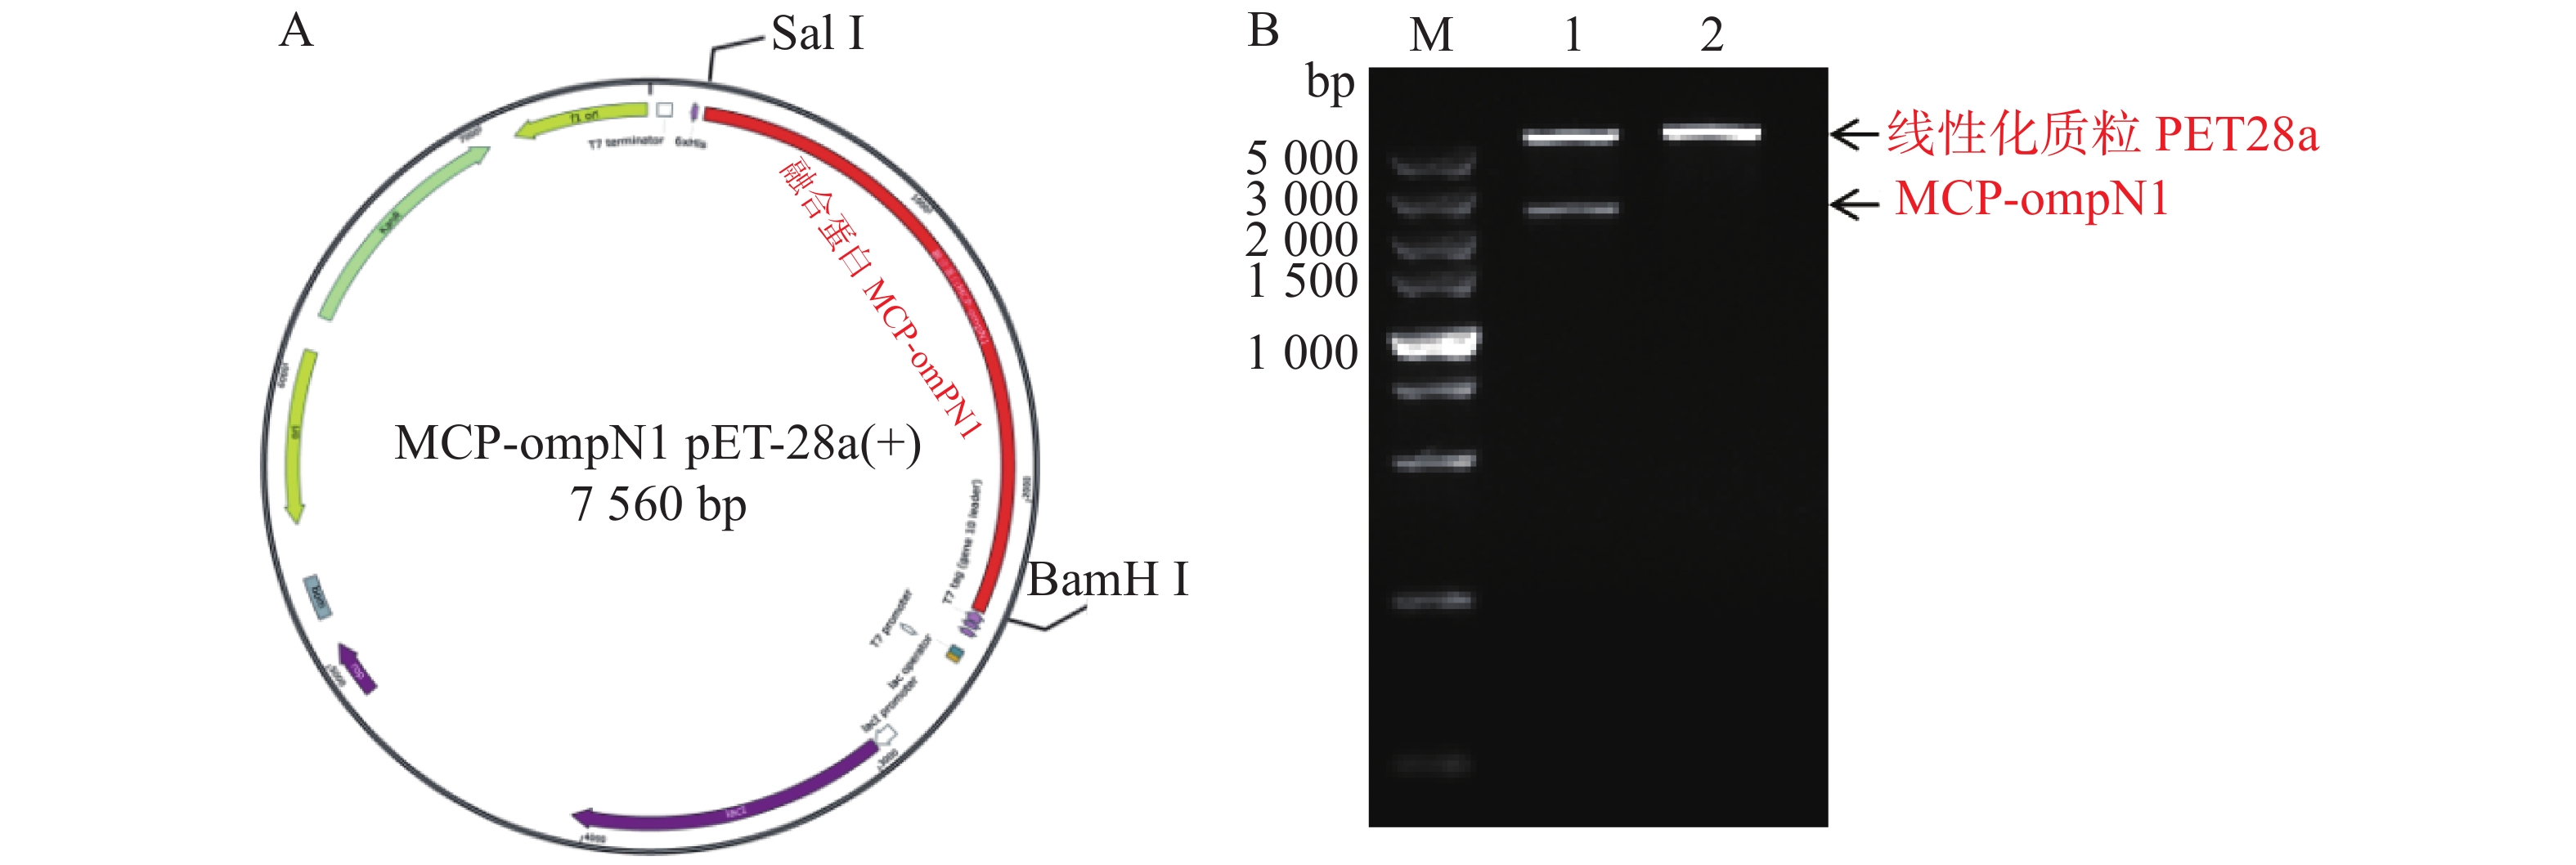
MCP-ompN1 pET-28a重组表达载体由BamH I和Sal I进行双酶切,其中双酶切体系为10 μL: MCP-ompN1 pET-28a重组质粒3 μL,BamH I和Sal I各0.5 μL, 10× NEB Buffer 1μL, ddH2O 5 μL, 37 ℃ 水浴锅反应4 h, 将酶切产物进行琼脂糖电泳凝胶检测,实验结果显示,载体经过双酶切得到两条带(图1),一条分别是酶切后的空载体,另一条是目的条带MCP-OmpN1,其条带大小位于2 000~3 000 bp之间。将产物胶回收测序,测序结果与预期大小一致,为2 217 bp,且测序正确,这表明原核表达MCP-ompN1 pET-28a重组表载体构建成功。
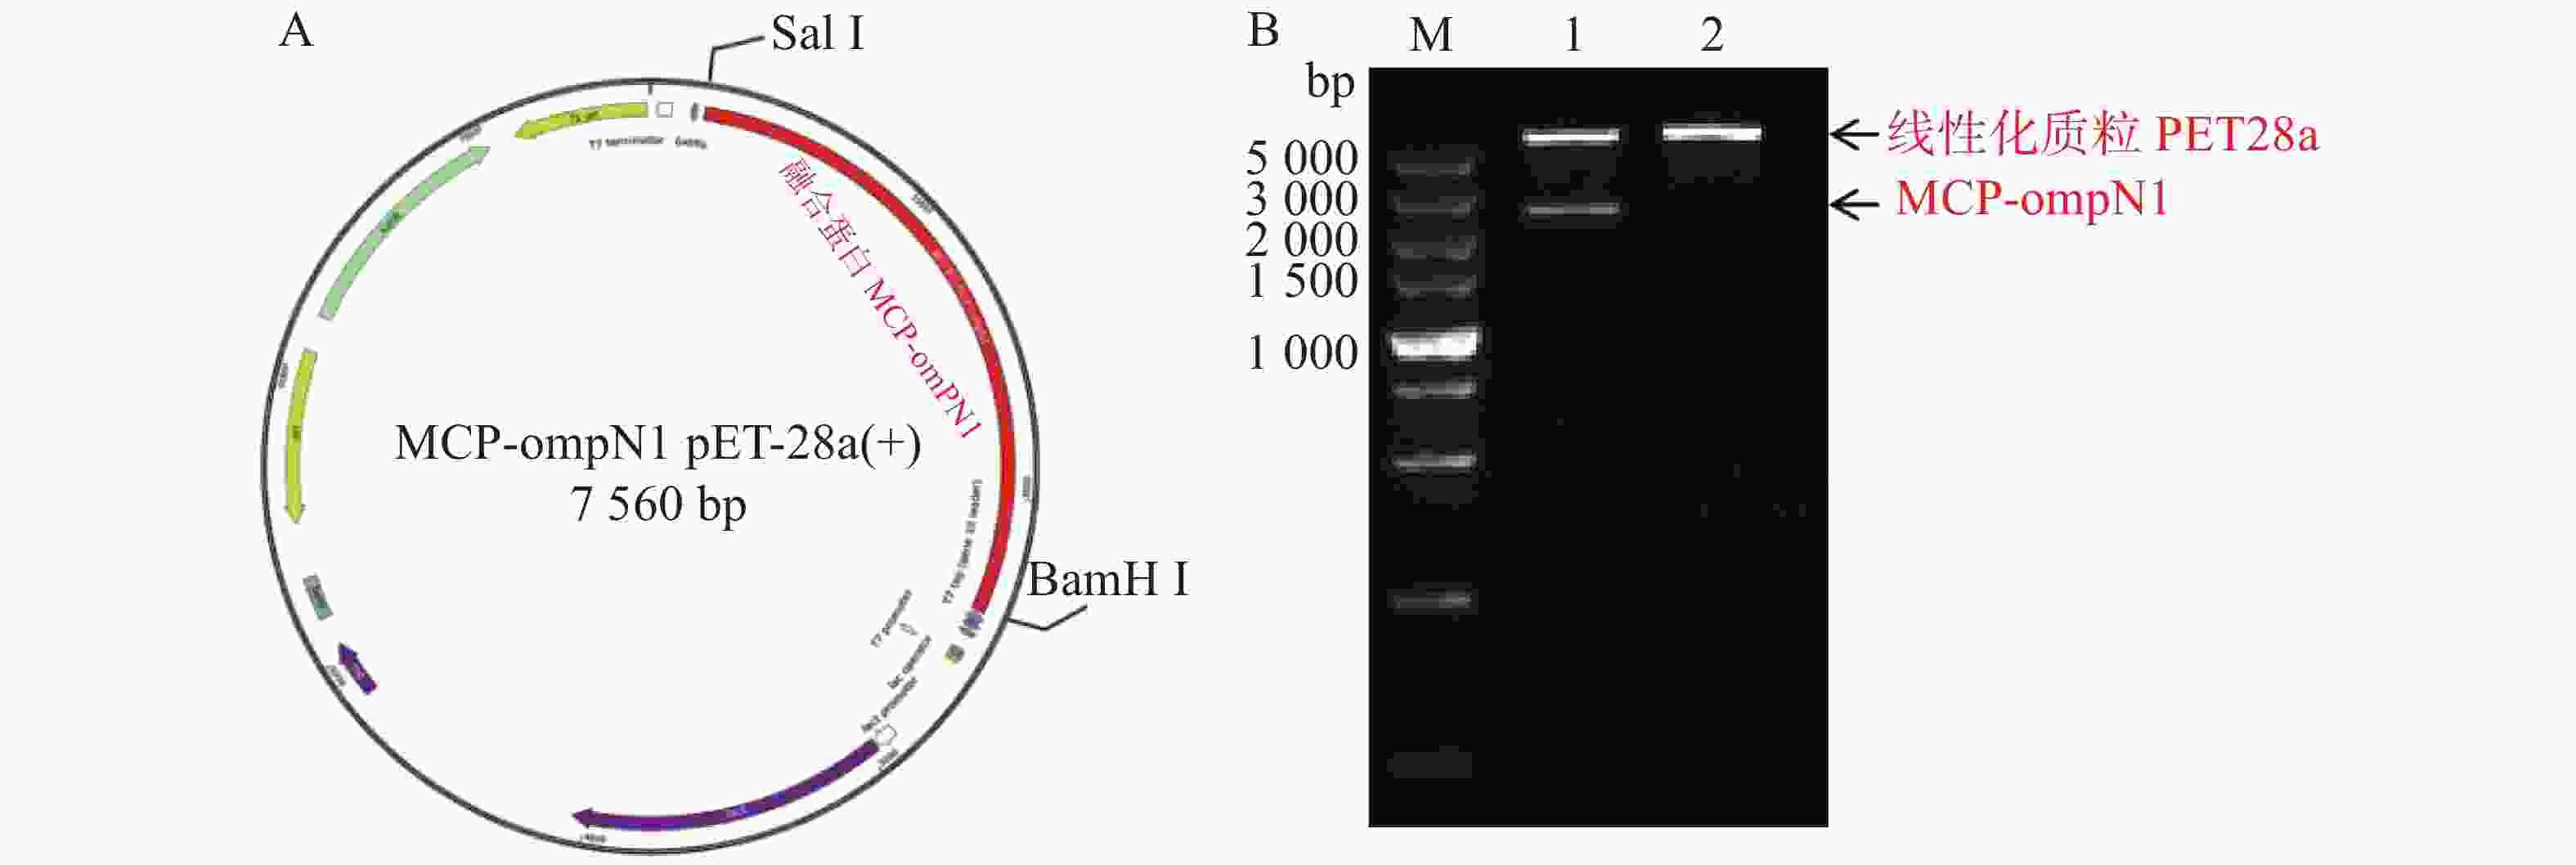
Figure 1. MCP-ompN1 pET-28a recombinant plasmid map and digestion verification
-
ompN1pET-28a表达质粒由BamH I和Sal I进行双酶切,将酶切产物用0.9% 凝胶电泳检测,实验结果显示ompN1目标条带位于1 000~1 500 bp之间,并且与阳性对照ompN1基因(1 146 bp)的条带位于同一位置(图2)。将双酶切产物电泳后进行胶回收,回收产物进行测序。测序序列与原始序列比对后结果显示两者的相似度为100%,证明原核表达ompN1 pET-28a表载体构建成功。
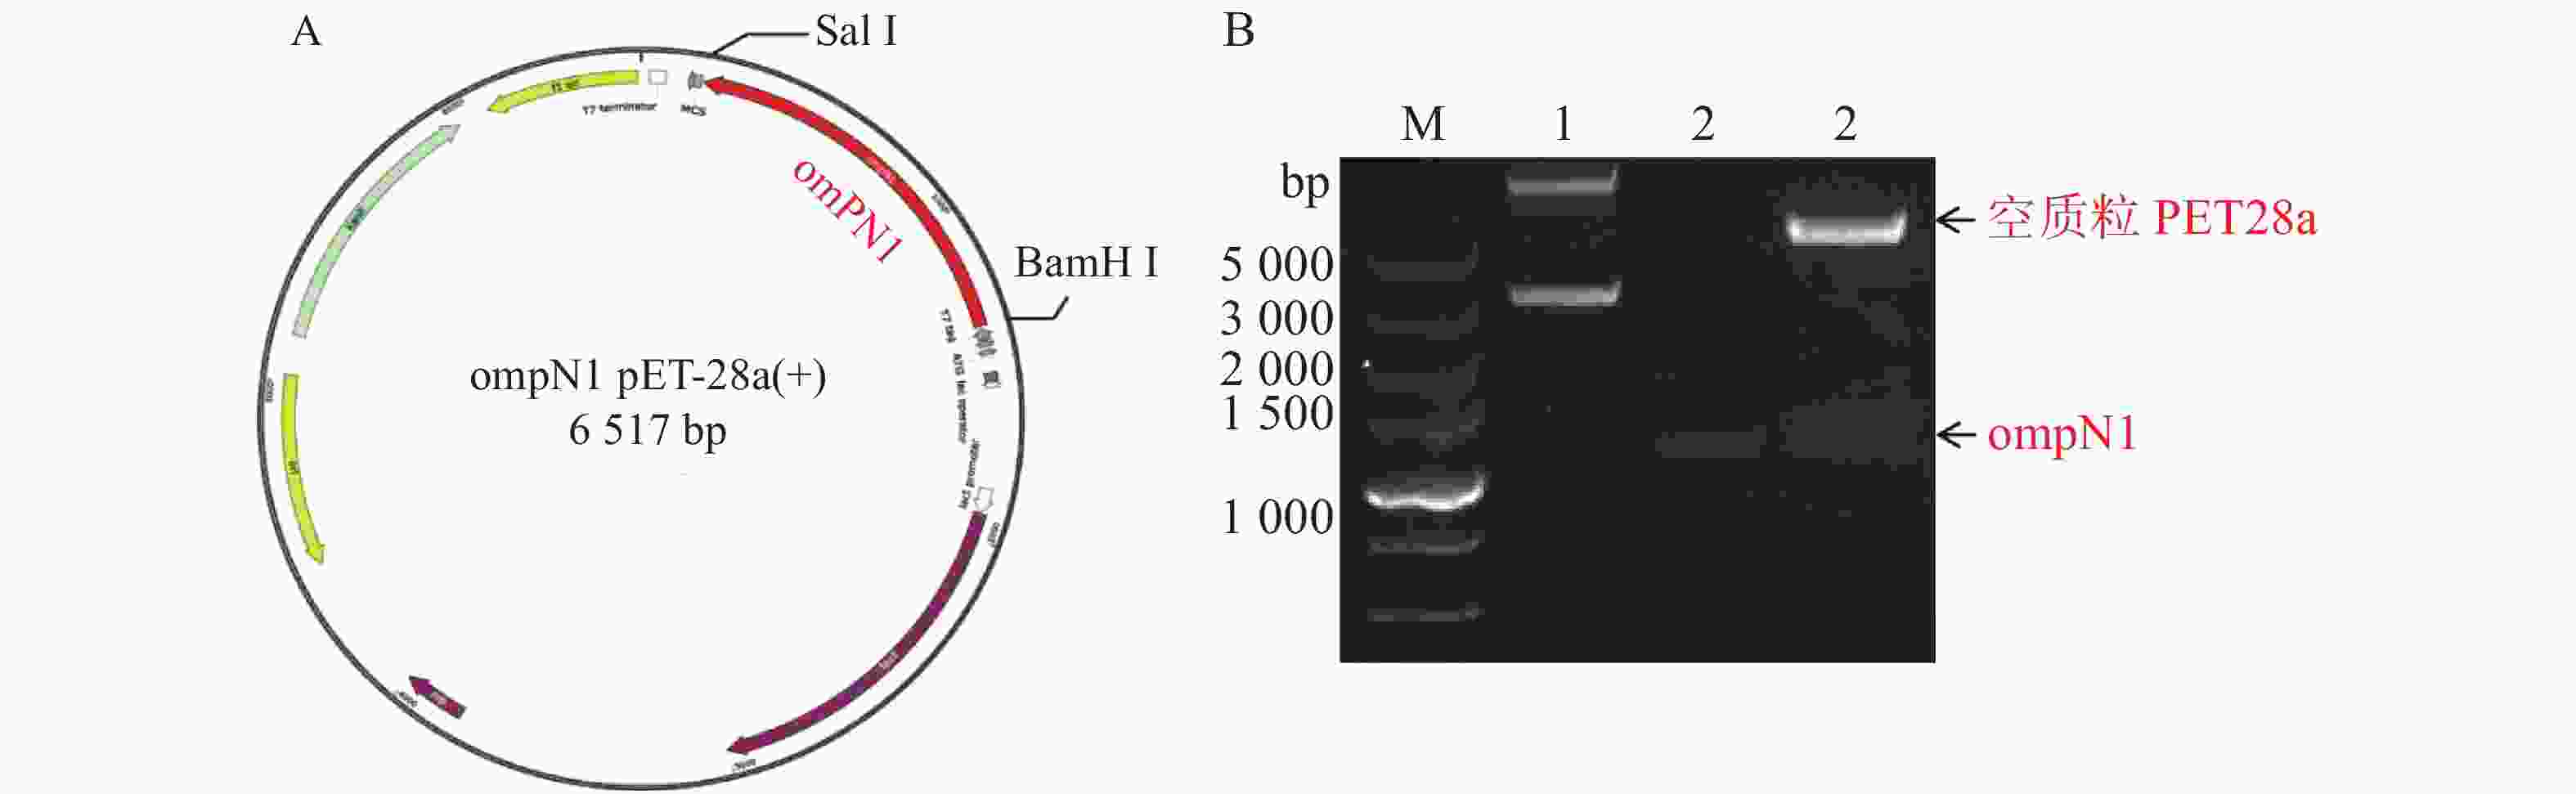
Figure 2. Map of ompN1 pET-28a recombinant plasmid and enzyme digestion verification
-
将构建好的MCP pET-28a表达质粒分别由BamH I和Sal I进行双酶切,双酶切产物经凝胶电泳检测显示,酶切产物出现2条带,其中最小的1条带位于1 000 bp附近,与MCP基因片段(1 017 bp)大小一致(图3所示)。预测最大的条带为PET28a线性化空质粒,最小条带为目的条带,为了确认预测结果正确,将最小的条带进行胶回收后测序,测序结果比对后确认原核表达MCP pET-28a表载体构建成功。
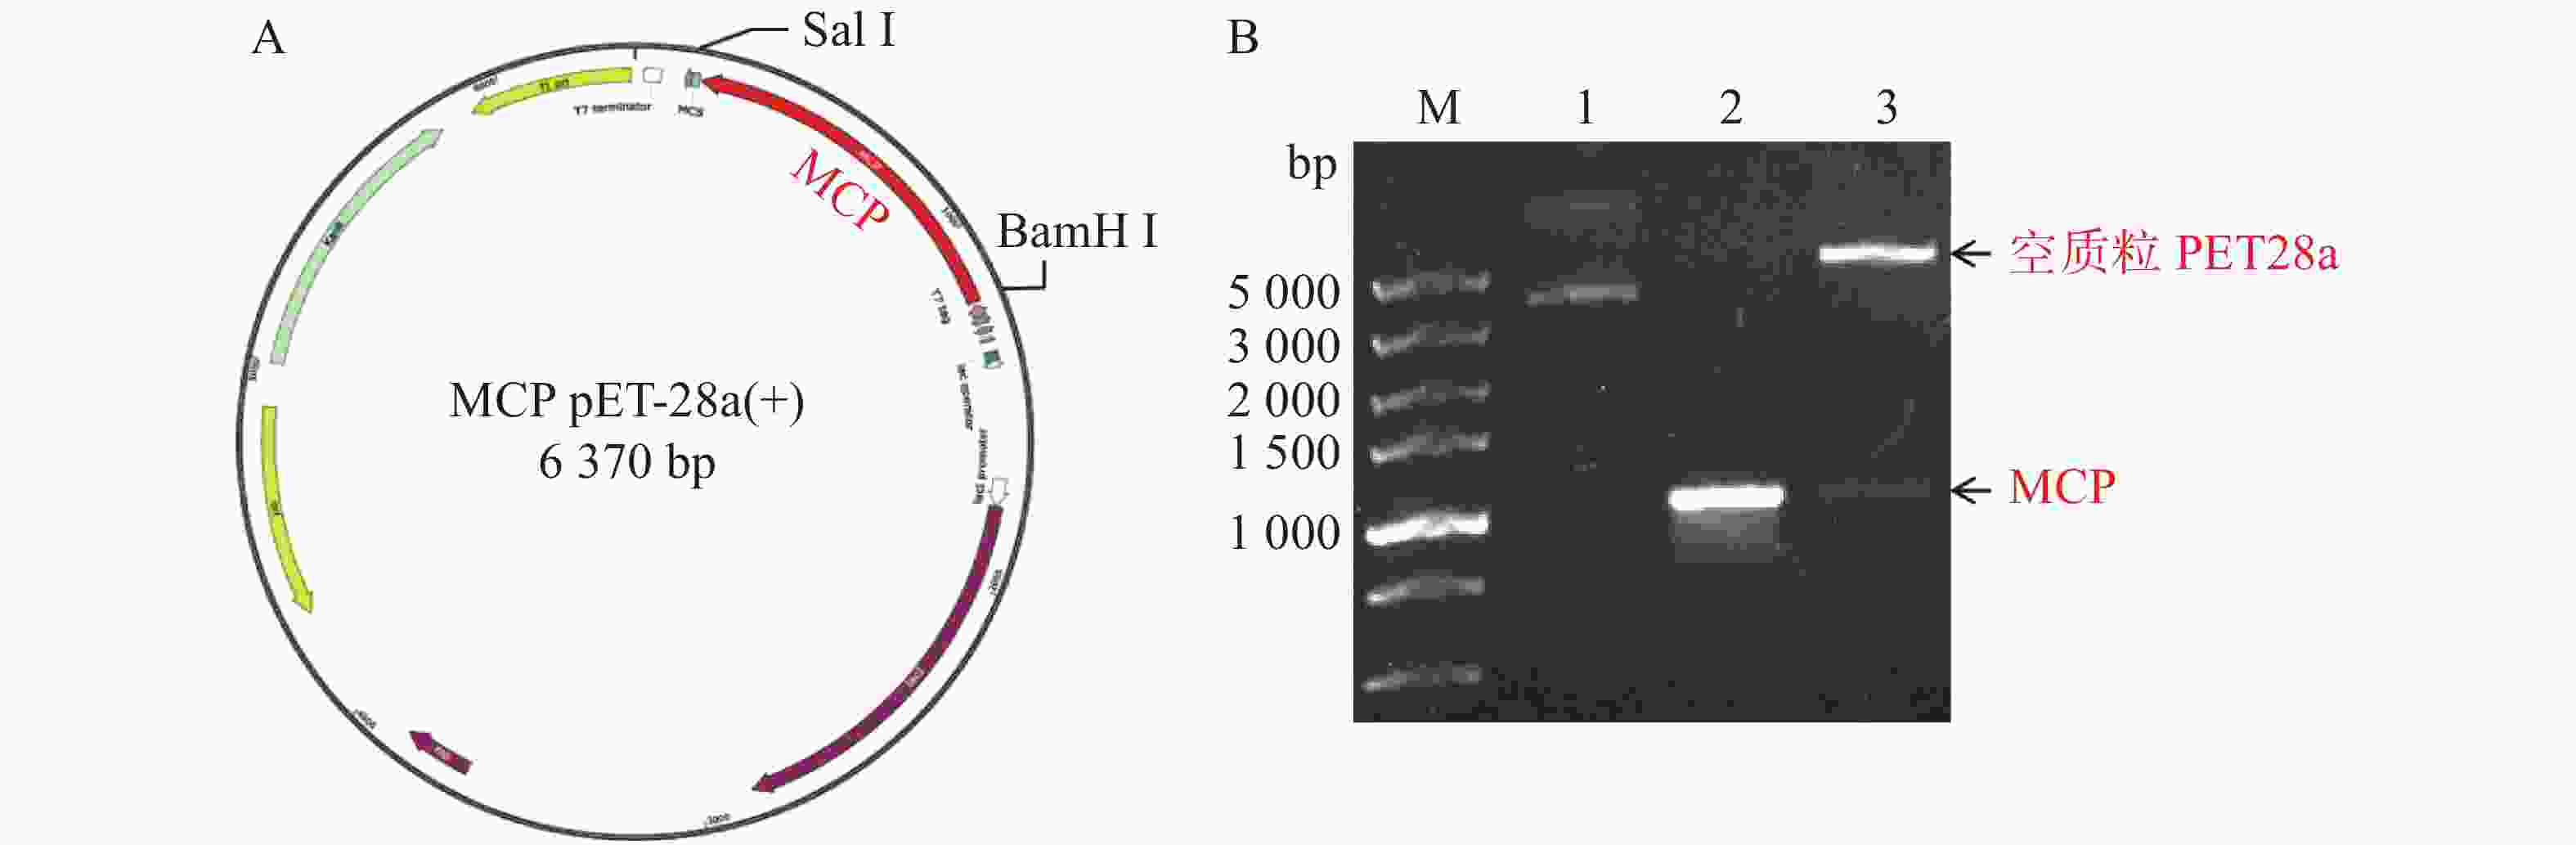
Figure 3. MCP PET28a recombinant plasmid map and enzyme digestion verification
-
将构建好的MCP-ompN1 pET-28a,MCP pET-28a及ompN1 pET-28a表达质粒分别转化至BL21(DE3)感受态细胞后,小量梯度诱导表达检测其最适的IPTG浓度及蛋白是否为可溶性表达,然后再根据相应的最适诱导浓度进行大量诱导表达制备和纯化蛋白。
-
MCP-ompN1 pET-28a重组表达载体转化至BL21(DE3)感受态细胞后,用0.1,0.2,0.3,0.4,0.5, 0.6,0.8,1.0 mmol·L−1的IPTG浓度梯度,其中以未加IPTG诱导的菌液作为对照,37 ℃ 诱导4 h,收集等量菌体,进行SDS-PAGE蛋白电泳检测。实验结果显示每个IPTG浓度均在约85 kDa位置处有蛋白表达(图4),这与预期的MCP-ompN1融合蛋白(82 kDa)大小基本一致,其中第1泳道为未加IPTG浓度的对照组,第2泳道0.1 mmol·L−1的IPTG浓度诱导蛋白表达最明显,说明0.1 mmol·L−1IPTG是MCP-ompN1融合蛋白最适表达浓度。
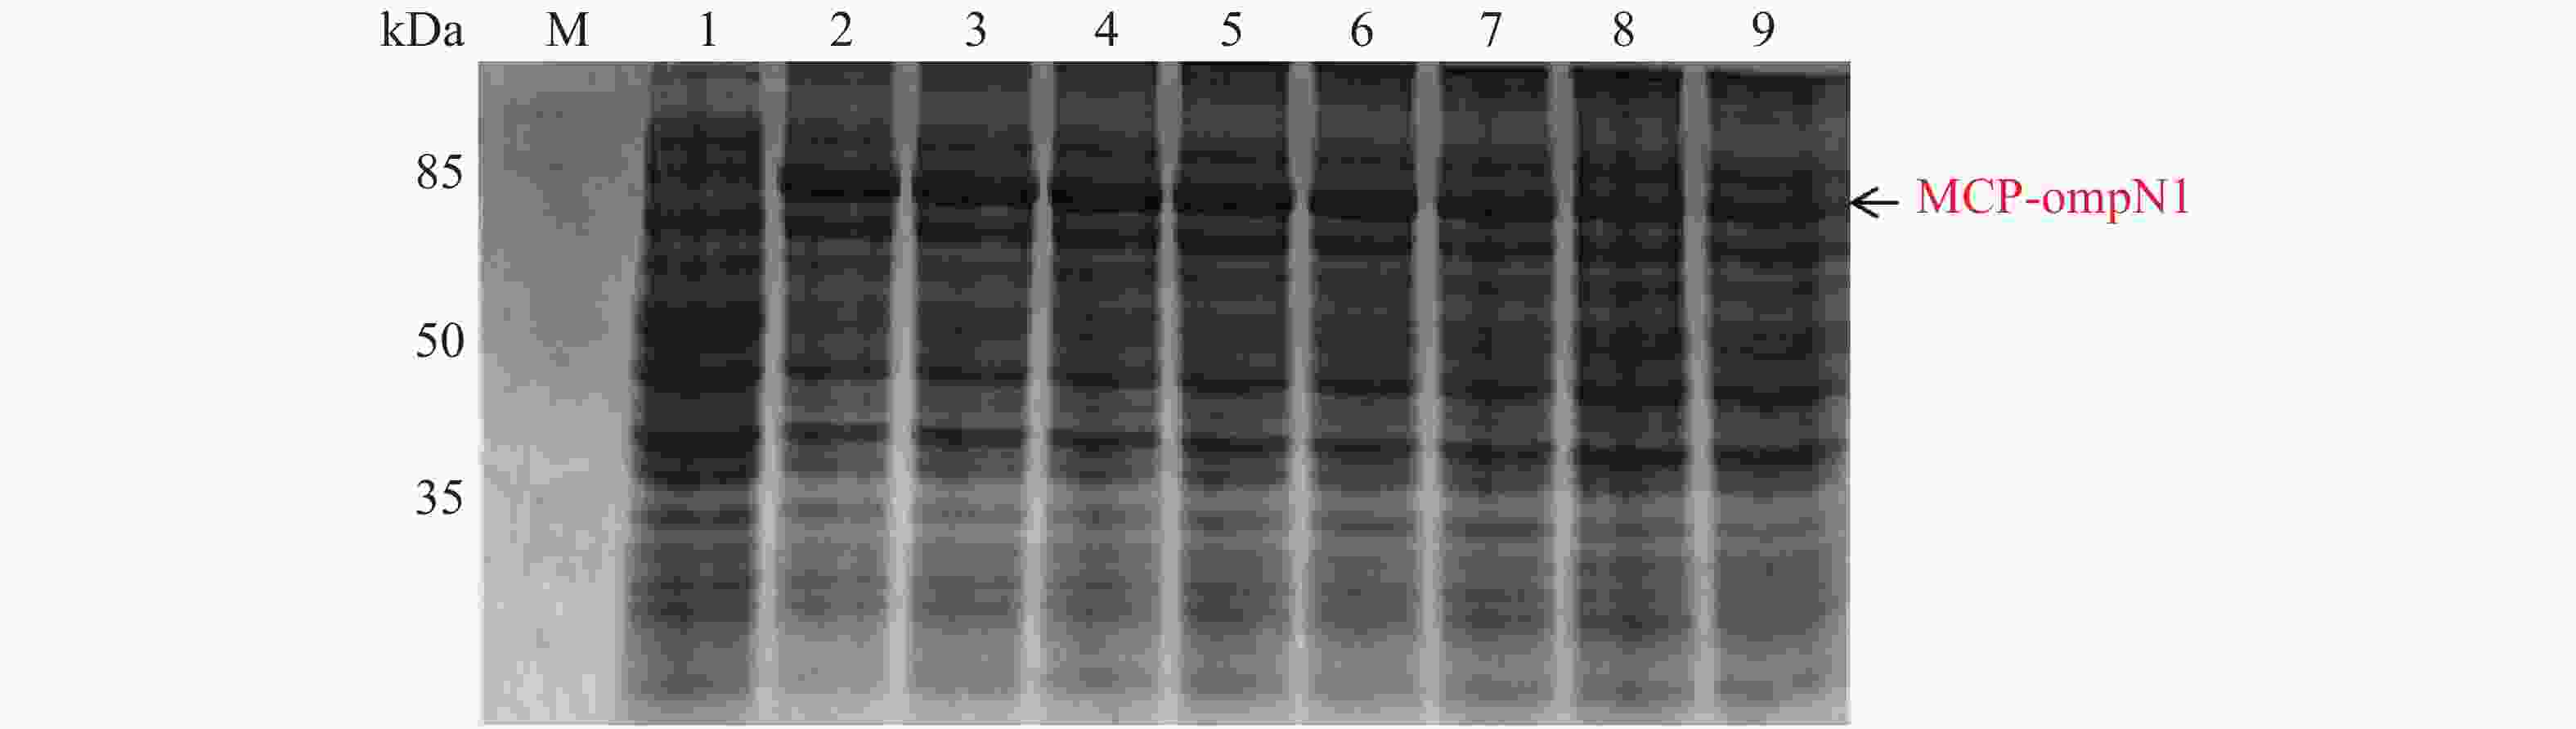
Figure 4. MCP-ompN1 PET28a recombinant expression vector gradient induction
-
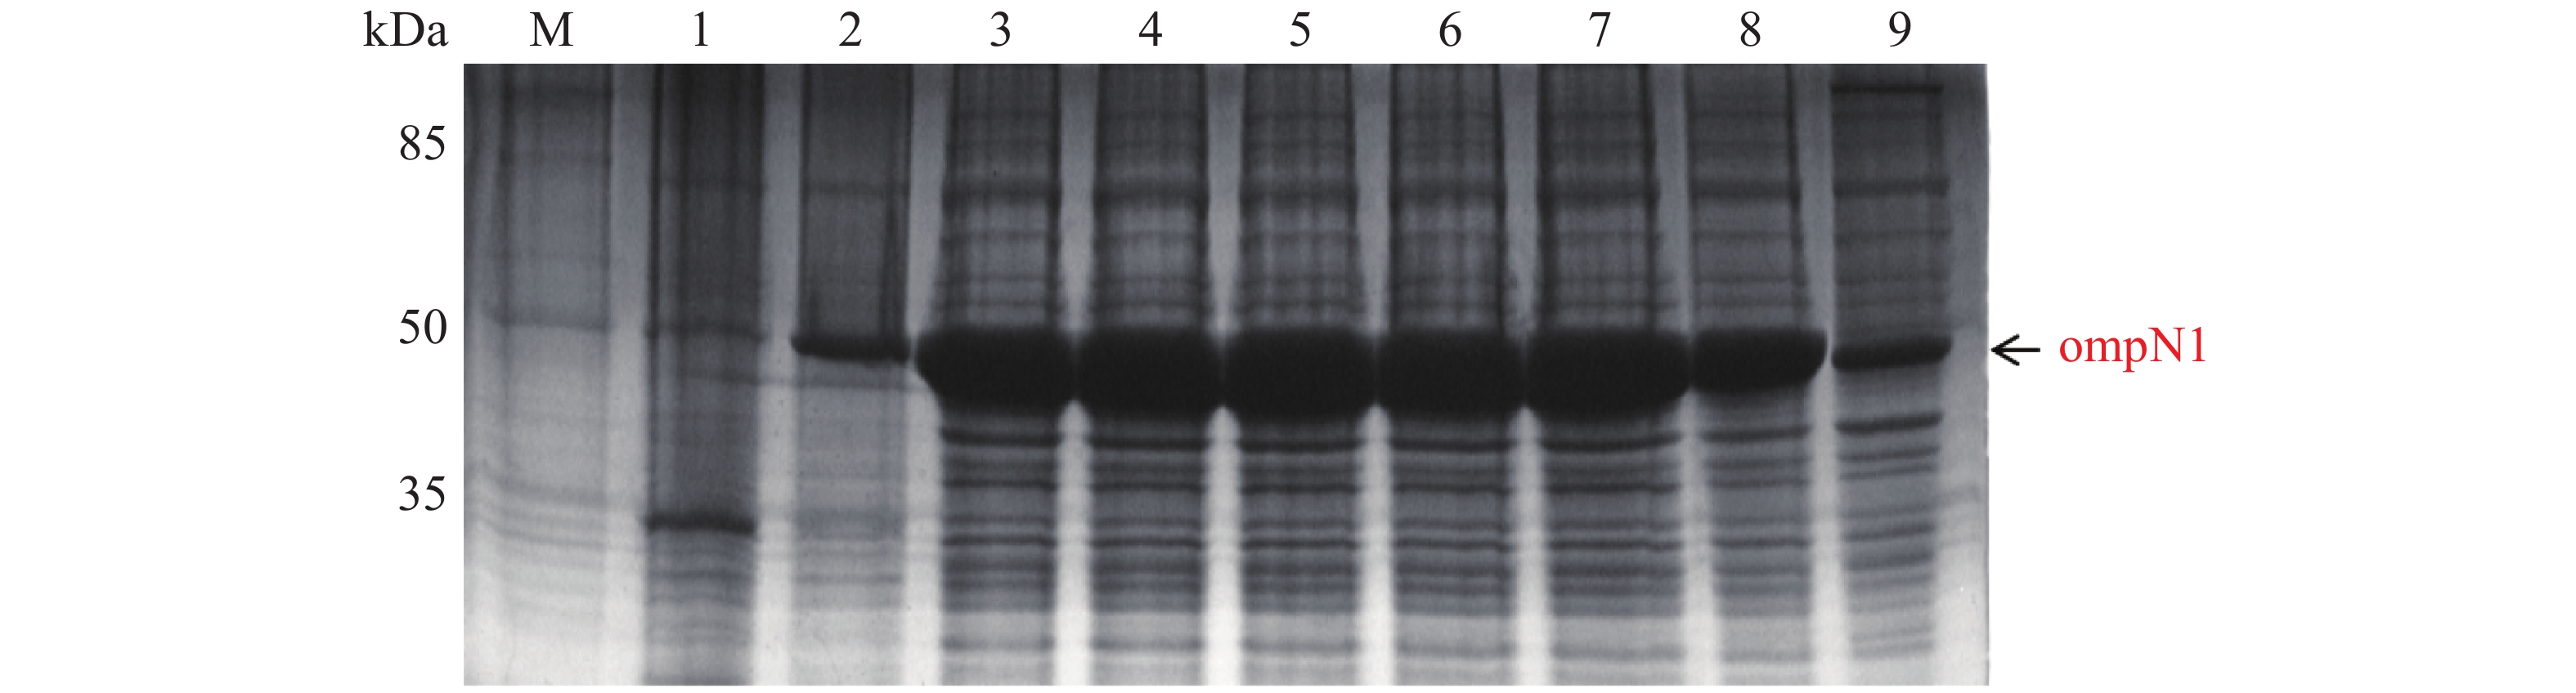
ompN1 pET-28a表达载体转化至BL21(DE3)感受态细胞后,同样用0.1,0.2,0.3,0.4,0.5,0.6,0.8,1.0 mmol·L−1的IPTG浓度梯度,其中以未加IPTG诱导的菌液作为对照,37 ℃ 诱导4 h,收集等量菌体,进行SDS-PAGE蛋白电泳检测。实验结果显示每个IPTG浓度均在约45 kDa位置处有蛋白表达(图5),这与预期的ompN1蛋白(44.5 KDa)大小一致,其中第1泳道为未加IPTG浓度的对照组,第3泳道0.2 mmol·L−1的IPTG浓度诱导蛋白表达最明显,说明0.2 mmol·L−1IPTG是ompN1蛋白最适表达浓度。
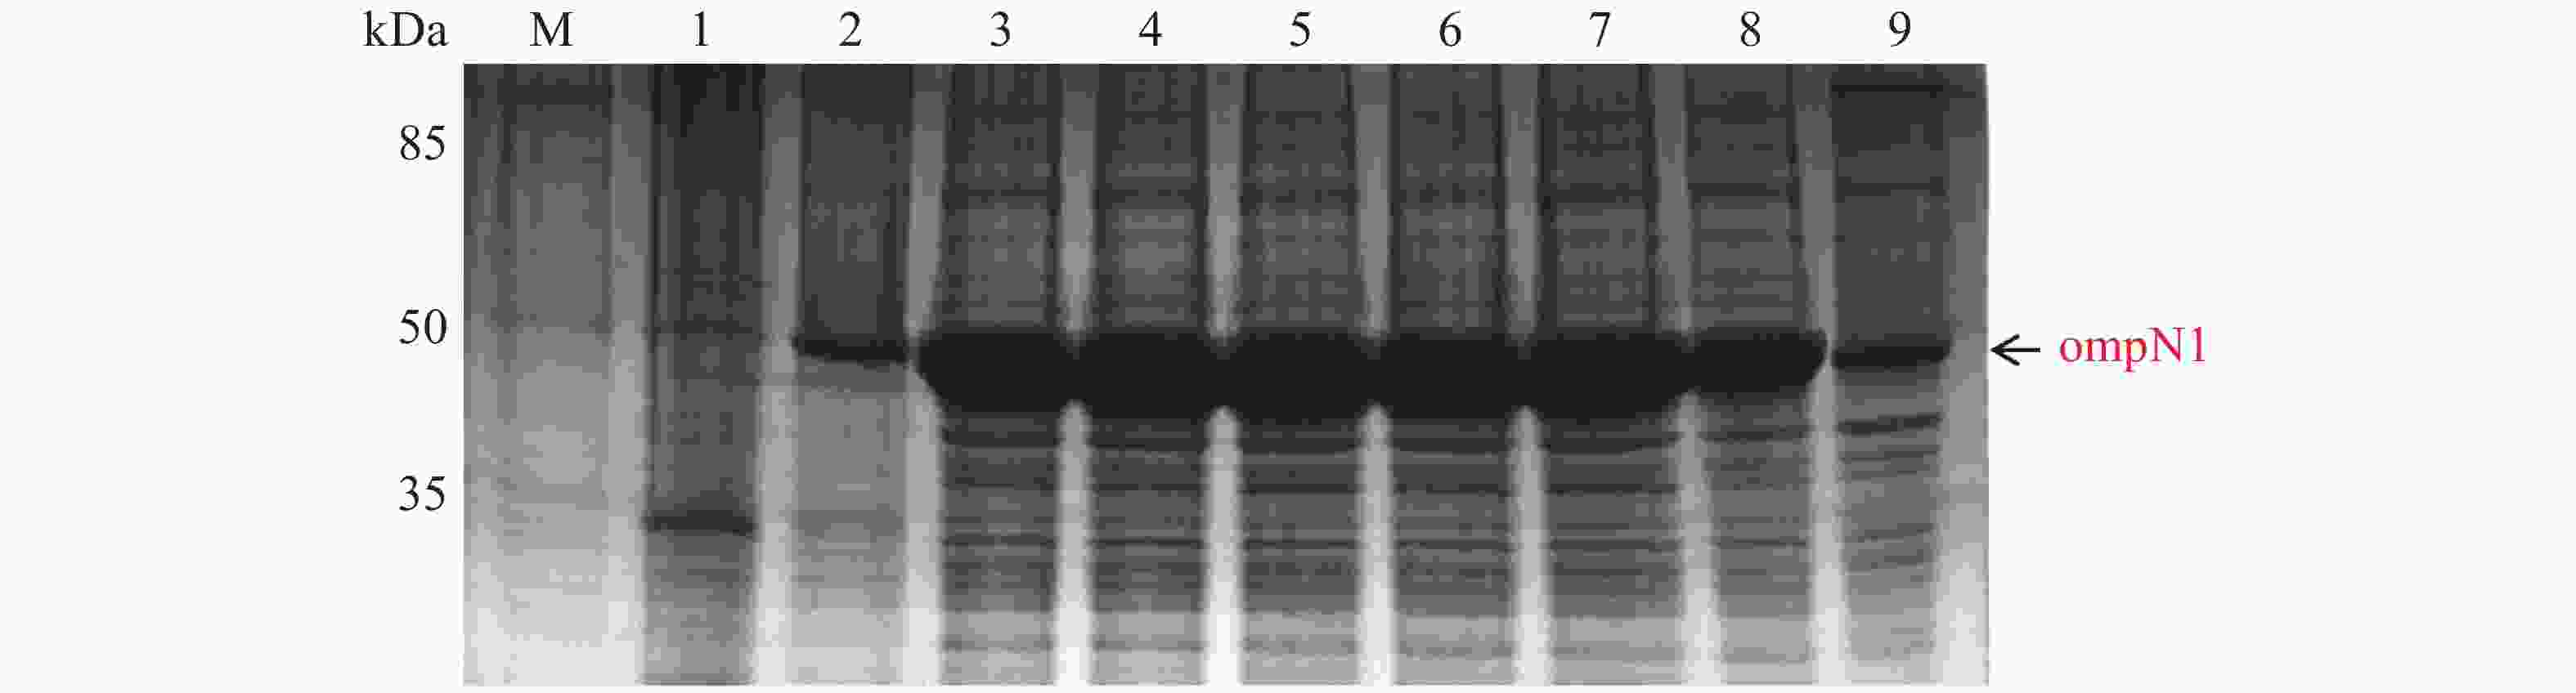
Figure 5. Gradient induction of ompN1 pET-28a expression vector
-
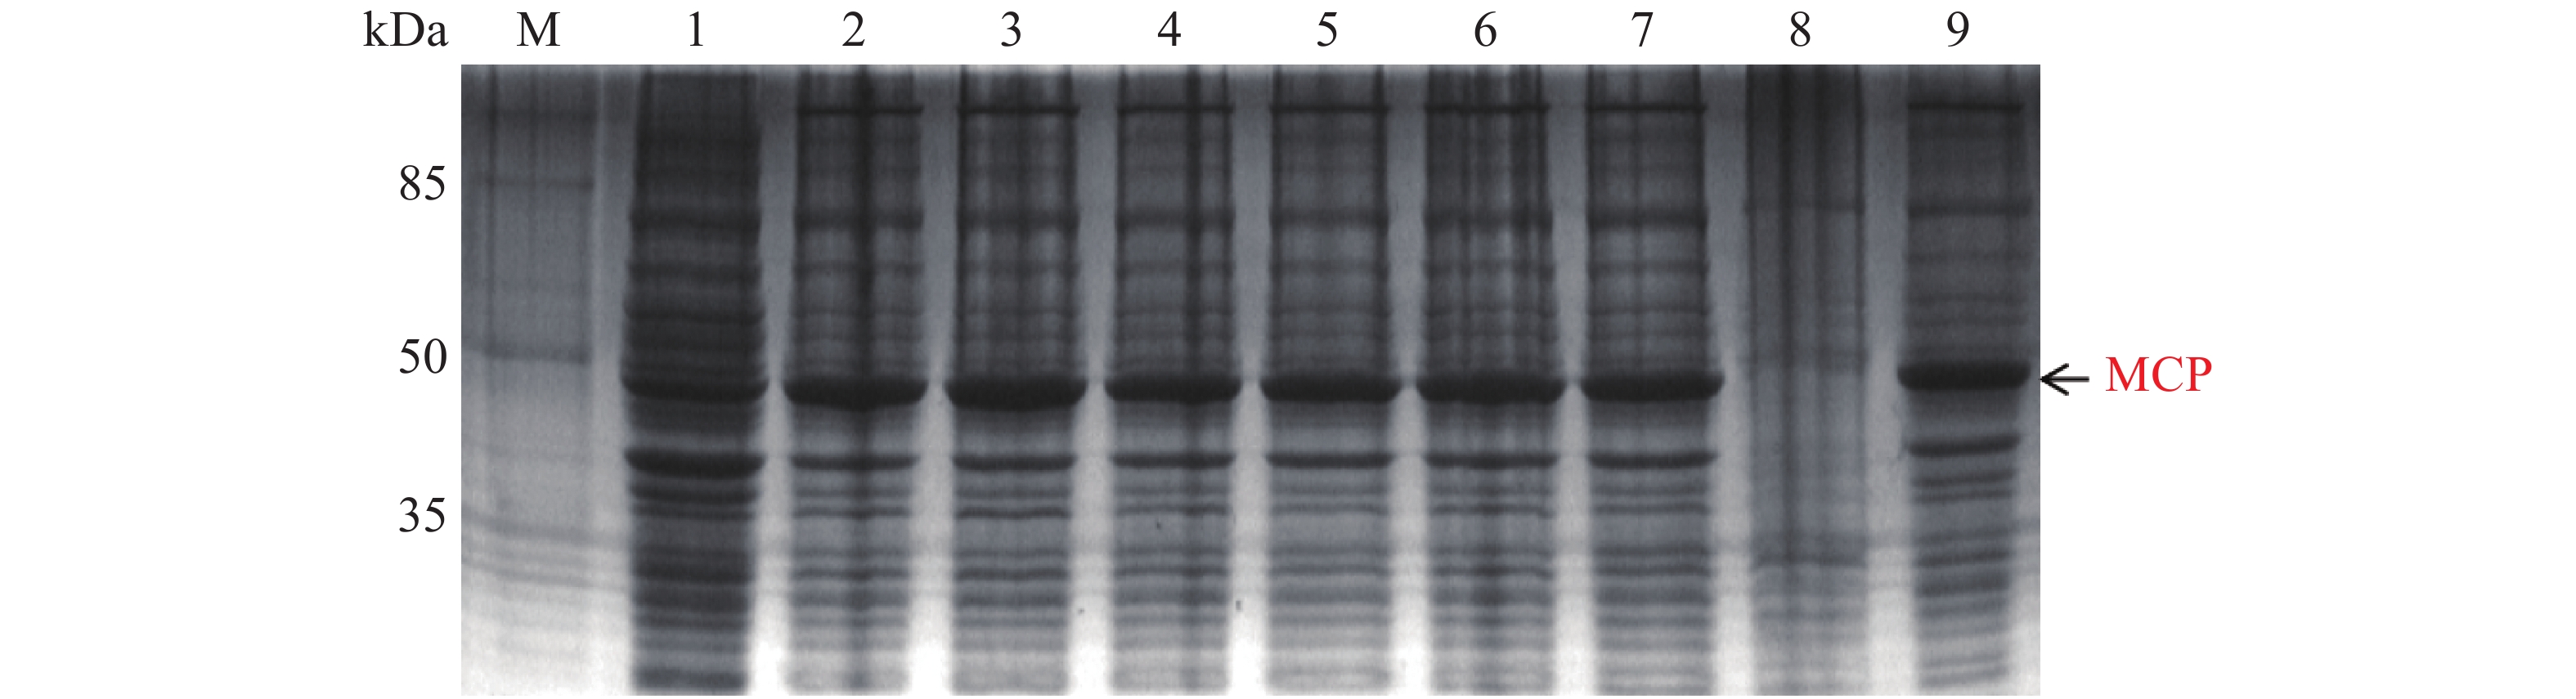
MCP pET-28a表达载体转化至BL21(DE3)感受态细胞后,同样用0.1,0.2,0.3,0.4,0.5,0.6,0.8,1.0 mmol·L−1的IPTG浓度梯度,其中以未加IPTG诱导的菌液作为对照,37 ℃ 诱导4 h,收集等量菌体,进行SDS-PAGE蛋白电泳检测。实验结果显示每个IPTG浓度均在约45 kDa位置处有蛋白表达(图6),即为MCP基因和PET28a 载体起始密码子和多克隆位点间的基因表达的融合蛋白约为45 kDa,这与预期结果一致,其中第1泳道为未加IPTG浓度的对照组,第3泳道0.2 mmol·L−1的IPTG浓度诱导蛋白表达最明显,说明0.2 mmol·L−1IPTG是MCP蛋白最适表达浓度。
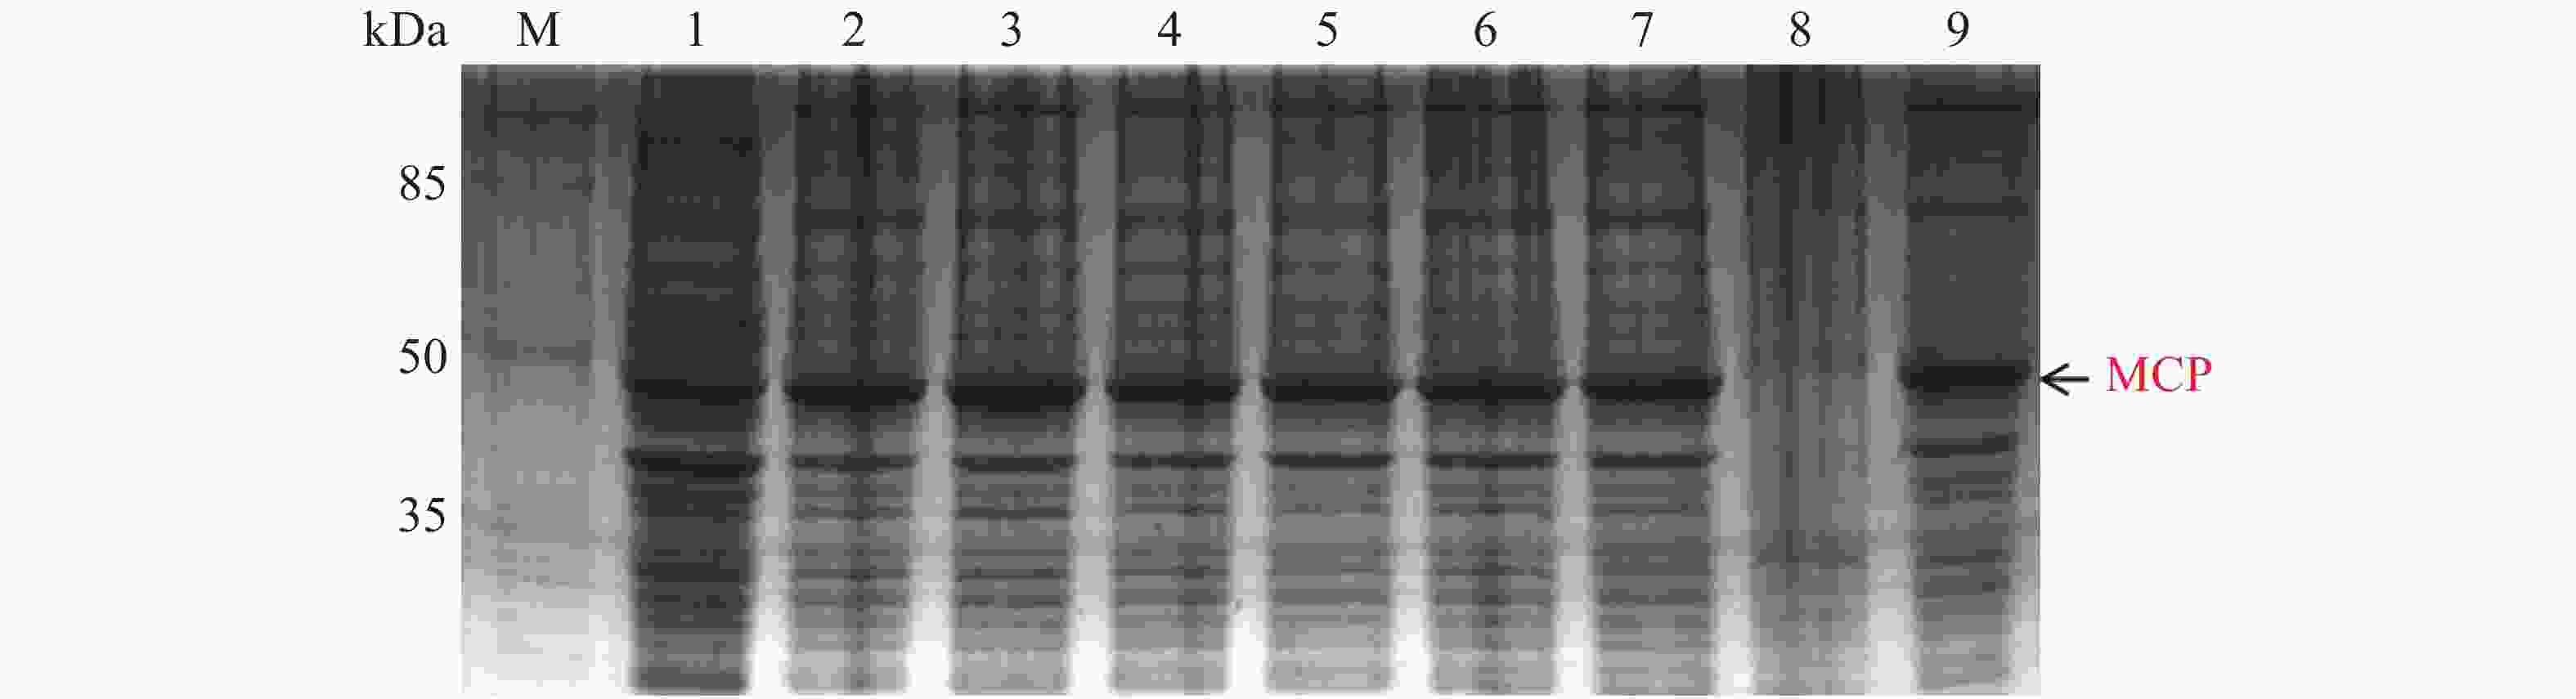
Figure 6. MCP pET-28a expression vector gradient induction
-
MCP-ompN1 pET-28a,MCP pET-28a及ompN1 pET-28a表达质粒分别转化至BL21(DE3)感受态细胞后,分别加入已确定最适的IPTG浓度诱导4 h,然后收集菌体将其破碎,取上清及沉淀进行SDS-PAGE电泳检测蛋白是在上清中表达还是在包涵体中表达,以诱导全菌为对照组,实验结果见图7。从7-A可以看出,泳道4诱导表达后破碎沉淀中MCP-ompN1蛋白含量很高,而泳道3诱导表达后破碎上清的MCP-ompN1蛋白含量极少。从图7-B可以看出,泳道3诱导表达后破碎沉淀中ompN1蛋白含量非常高,而泳道2诱导表达后破碎上清的ompN1几乎没有。从图7-C可以看出,泳道3诱导表达后破碎沉淀中MCP蛋白含量非常高,而泳道2诱导表达后破碎上清的MCP蛋白含量几乎可以忽略不计。以上结果表明MCP-ompN1,ompN1和MCP这3个蛋白均以包涵体形式表达。

Figure 7. Soluble expression detection of the fusion protein
-
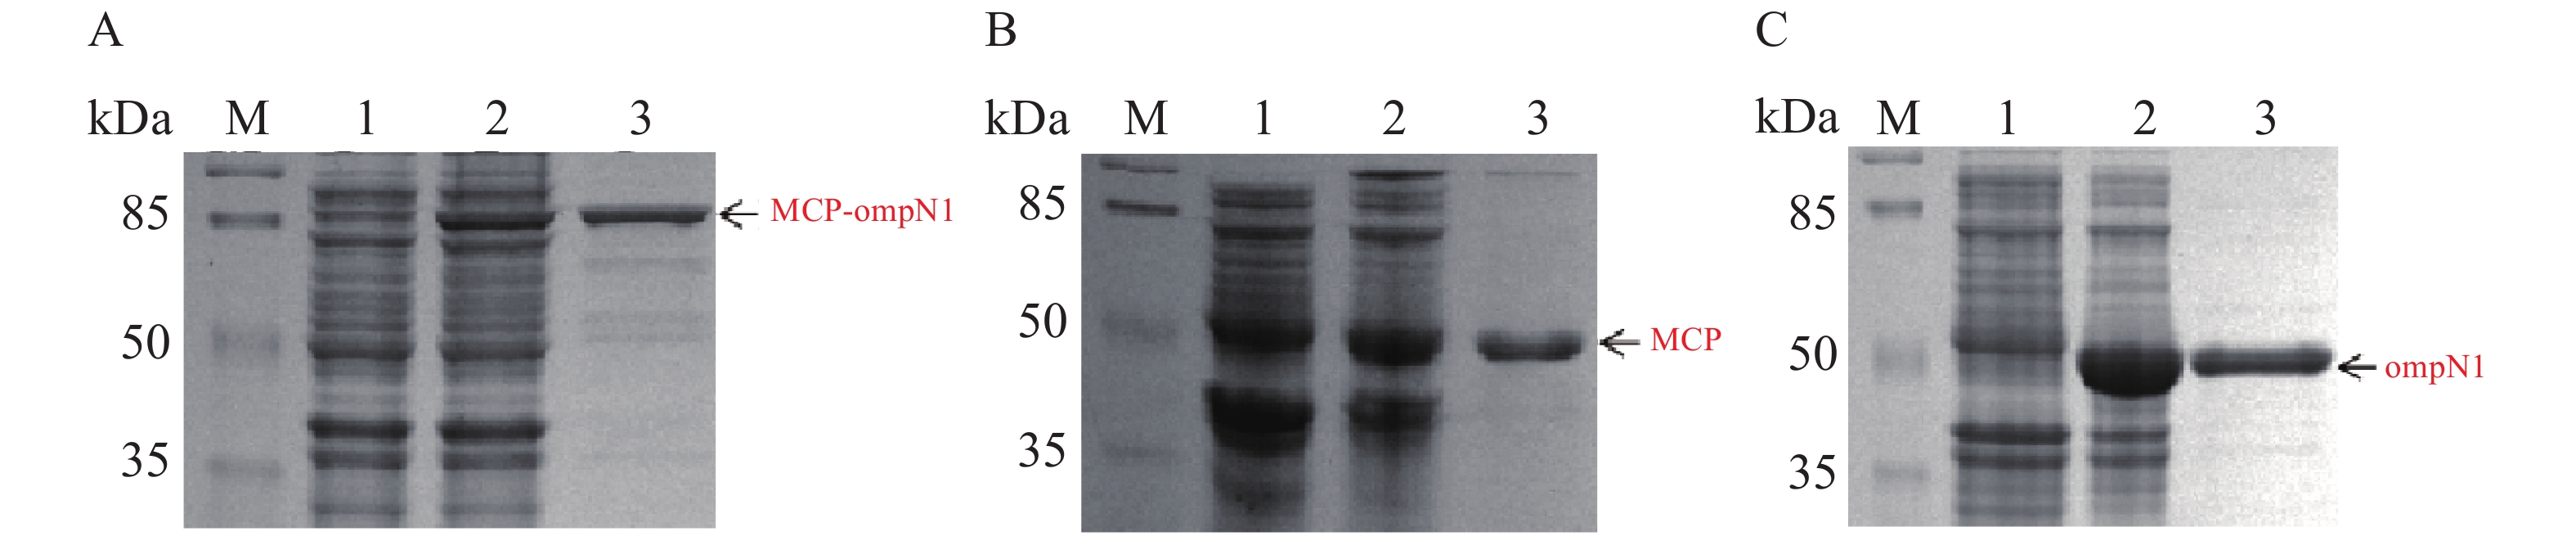
MCP-ompN1 pET-28a,MCP pET-28a及ompN1 pET-28a表达质粒分别转化至BL21(DE3)感受态细胞大量表达(1 L)。收集菌体,用菌体破碎缓冲液I溶解菌体,将其在超声破碎仪冰上破碎,然后离心弃上清收集沉淀,PBS缓冲液及洗涤缓冲液II和III依次洗涤沉淀,其次用溶解缓冲液I将洗涤后的沉淀溶解,最后依次在含6 mol·L−1脲素、4 mol·L−1脲素、2 mol·L−1脲素的复性缓液I和PBS缓冲液中进行梯度透析复性得到纯化和复性后的蛋白(见图8)。图8-A显示泳道2和3均在82 kDa置处有明显的条带,即MCP-ompN1蛋白,而泳道3相比于泳道1和2除了目的蛋白没有任何的杂带。图8-B显示相比于泳道1未诱导组,泳道2和3均在大约45 kDa位置处有明显的条带,即为MCP基因和PET-28a 载体起始密码子和多克隆位点间的基因表达的融合蛋白,与泳道1和2相比泳道3除了目的蛋白没有任何的杂带。图8-C显示相比于泳道1未诱导组,泳道2和3均在大约44.5 kDa位置处有明显的条带,即ompN1蛋白,而泳道3相比于泳道1和2除了目的蛋白没有任何的杂带。以上结果表明MCP-ompN1,MCP和ompN1蛋白纯化成功。
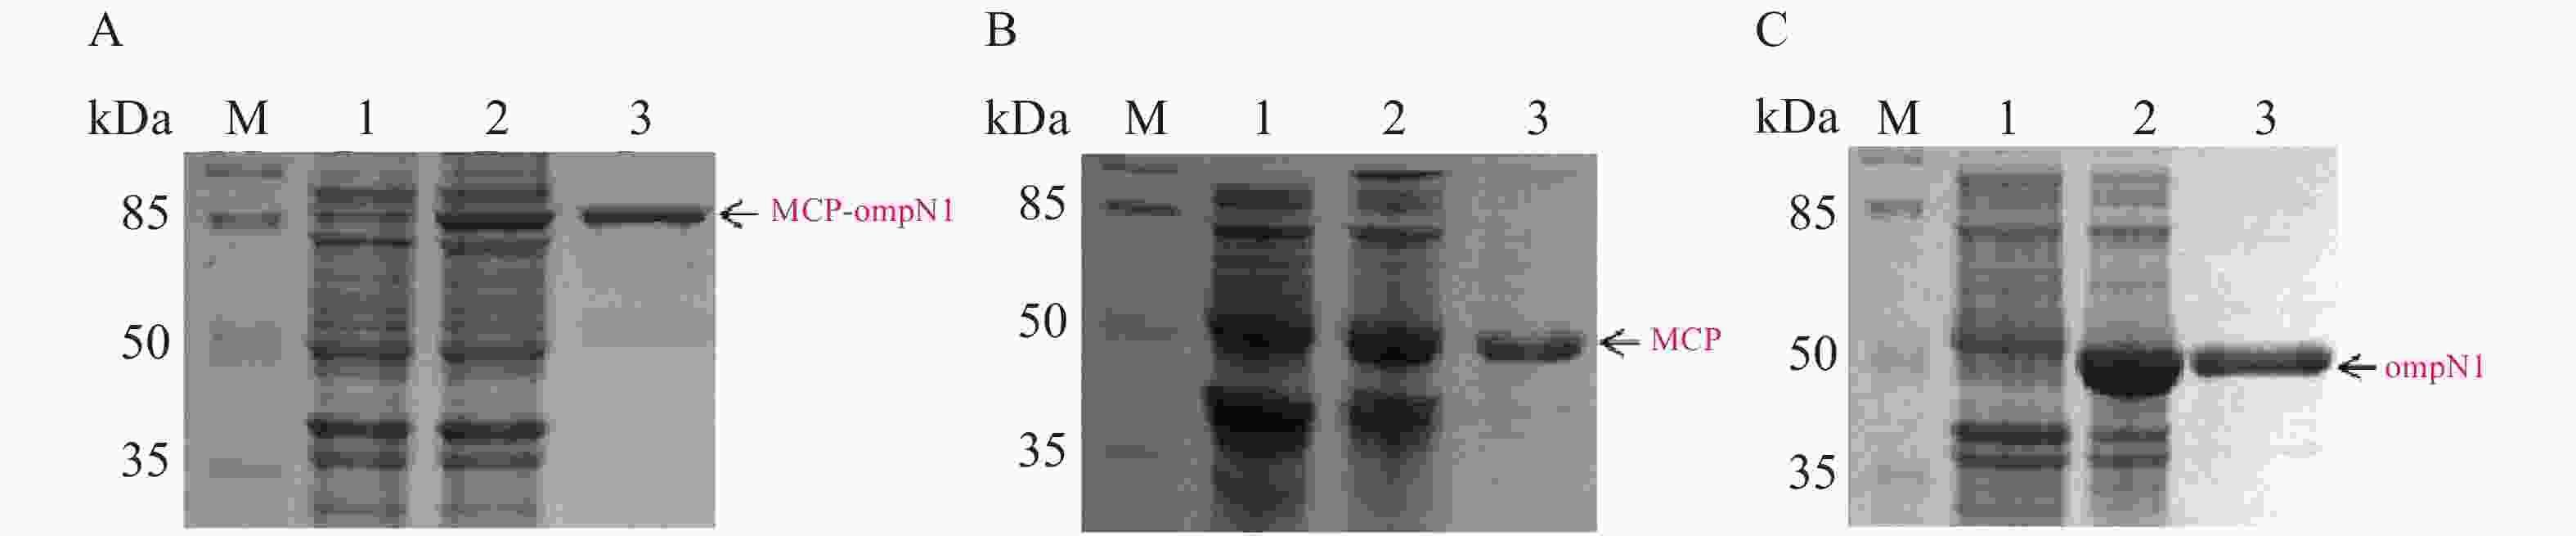
Figure 8. SDS-PAGE detection of MCP-ompN1/ MCP/ ompN1 protein
-
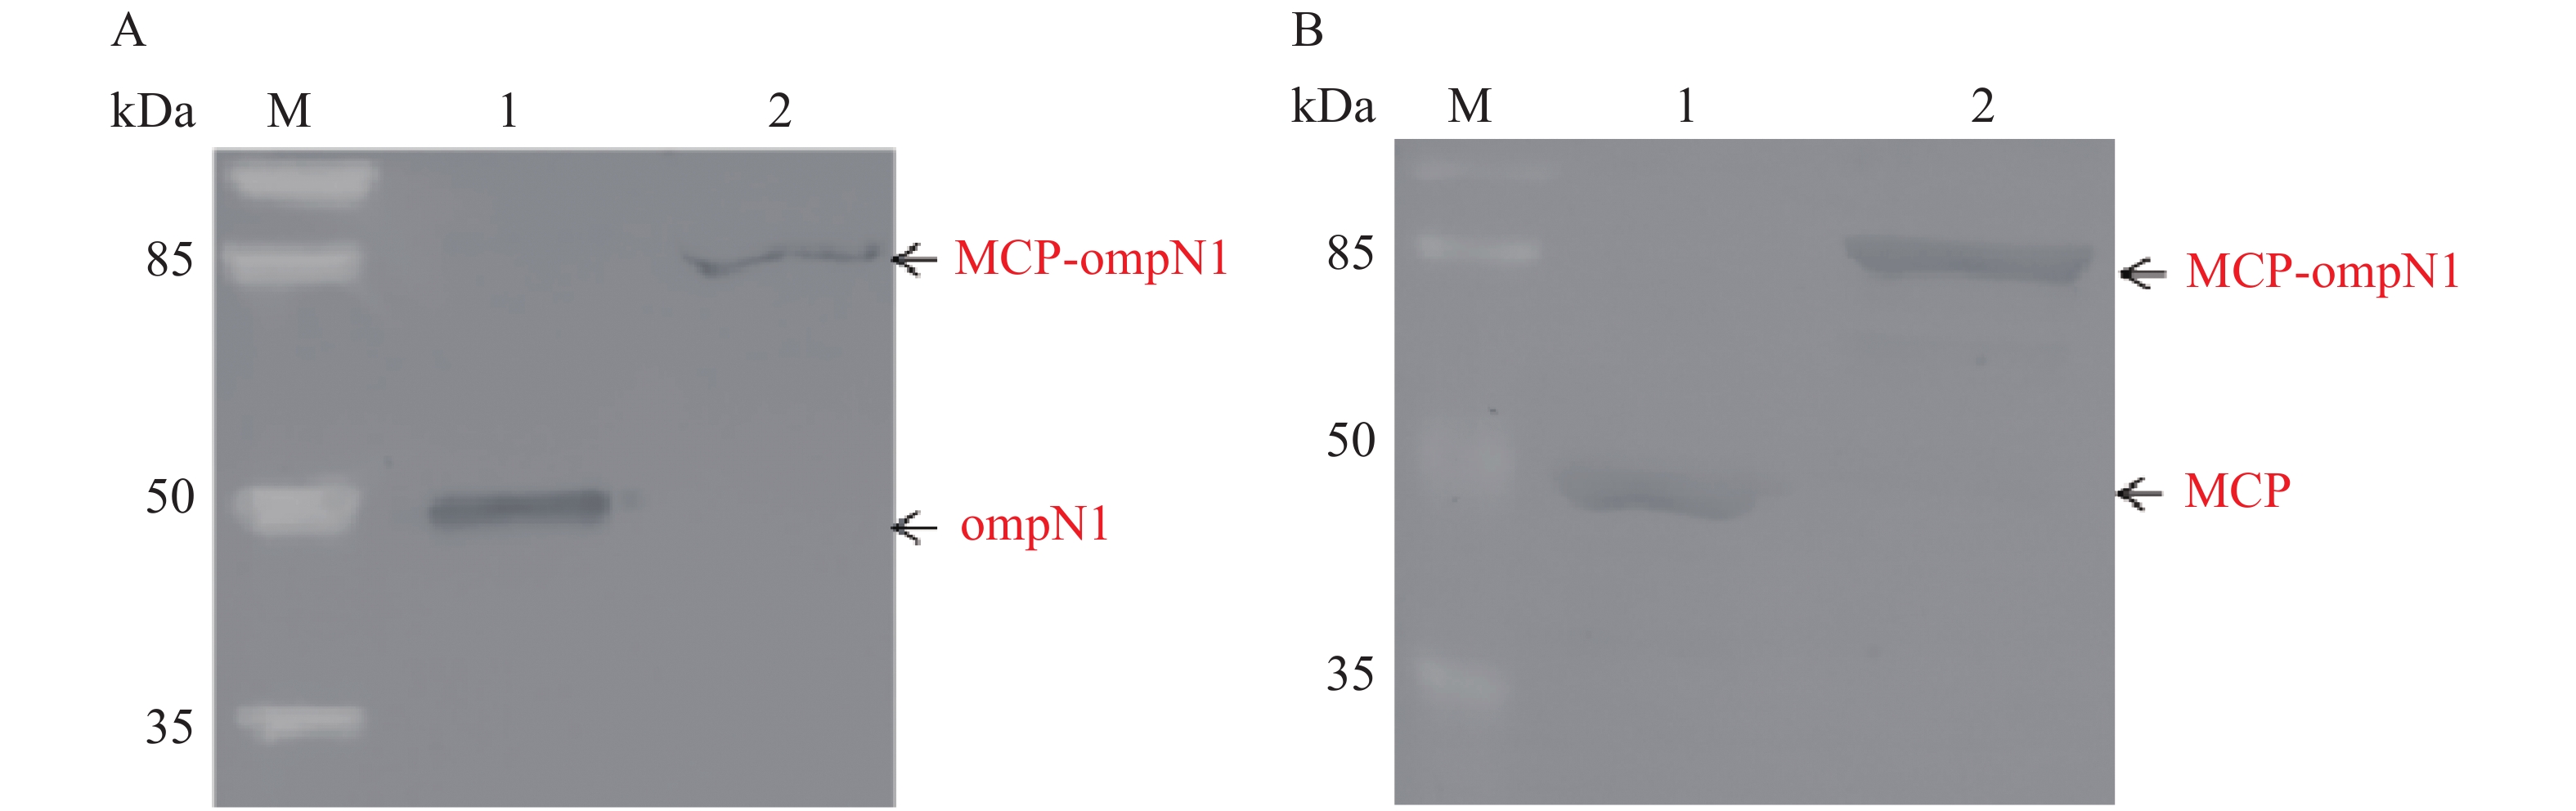
将纯化后的MCP-ompN1/ompN1/MCP蛋白作为抗原进行SDS-PAGE电泳。MCP和ompN1免疫血清作为一抗(MCP免疫血清按体积比1∶1 000稀释,MCP免疫血清按体积比1∶2 000稀释)。辣根过氧化物酶偶联作为二抗(按体积比1∶5 000稀释)进行western-blot检测。结果(图9)显示,图9-A以ompN1和MCP-ompN1蛋白作为抗原特异性结合ompN1免疫血清,其中泳道1为阳性对照ompN1蛋白,泳道2为MCP-ompN1融合蛋白,大小分别大约在44.5 kDa和82 kDa位置,与预期的实验结果一致。图9-B以MCP和MCP-ompN1蛋白作为抗原特异性结合MCP免疫血清,其中泳道1为阳性对照MCP蛋白,泳道2为MCP-OmpN1融合蛋白,大小分别大约在45 kDa和82 kDa位置,与预期的实验结果一致。实验结果表明,重组MCP-ompN1融合蛋白均能与MCP及ompN1免疫小鼠血清结合,并且具有很好的特异性。
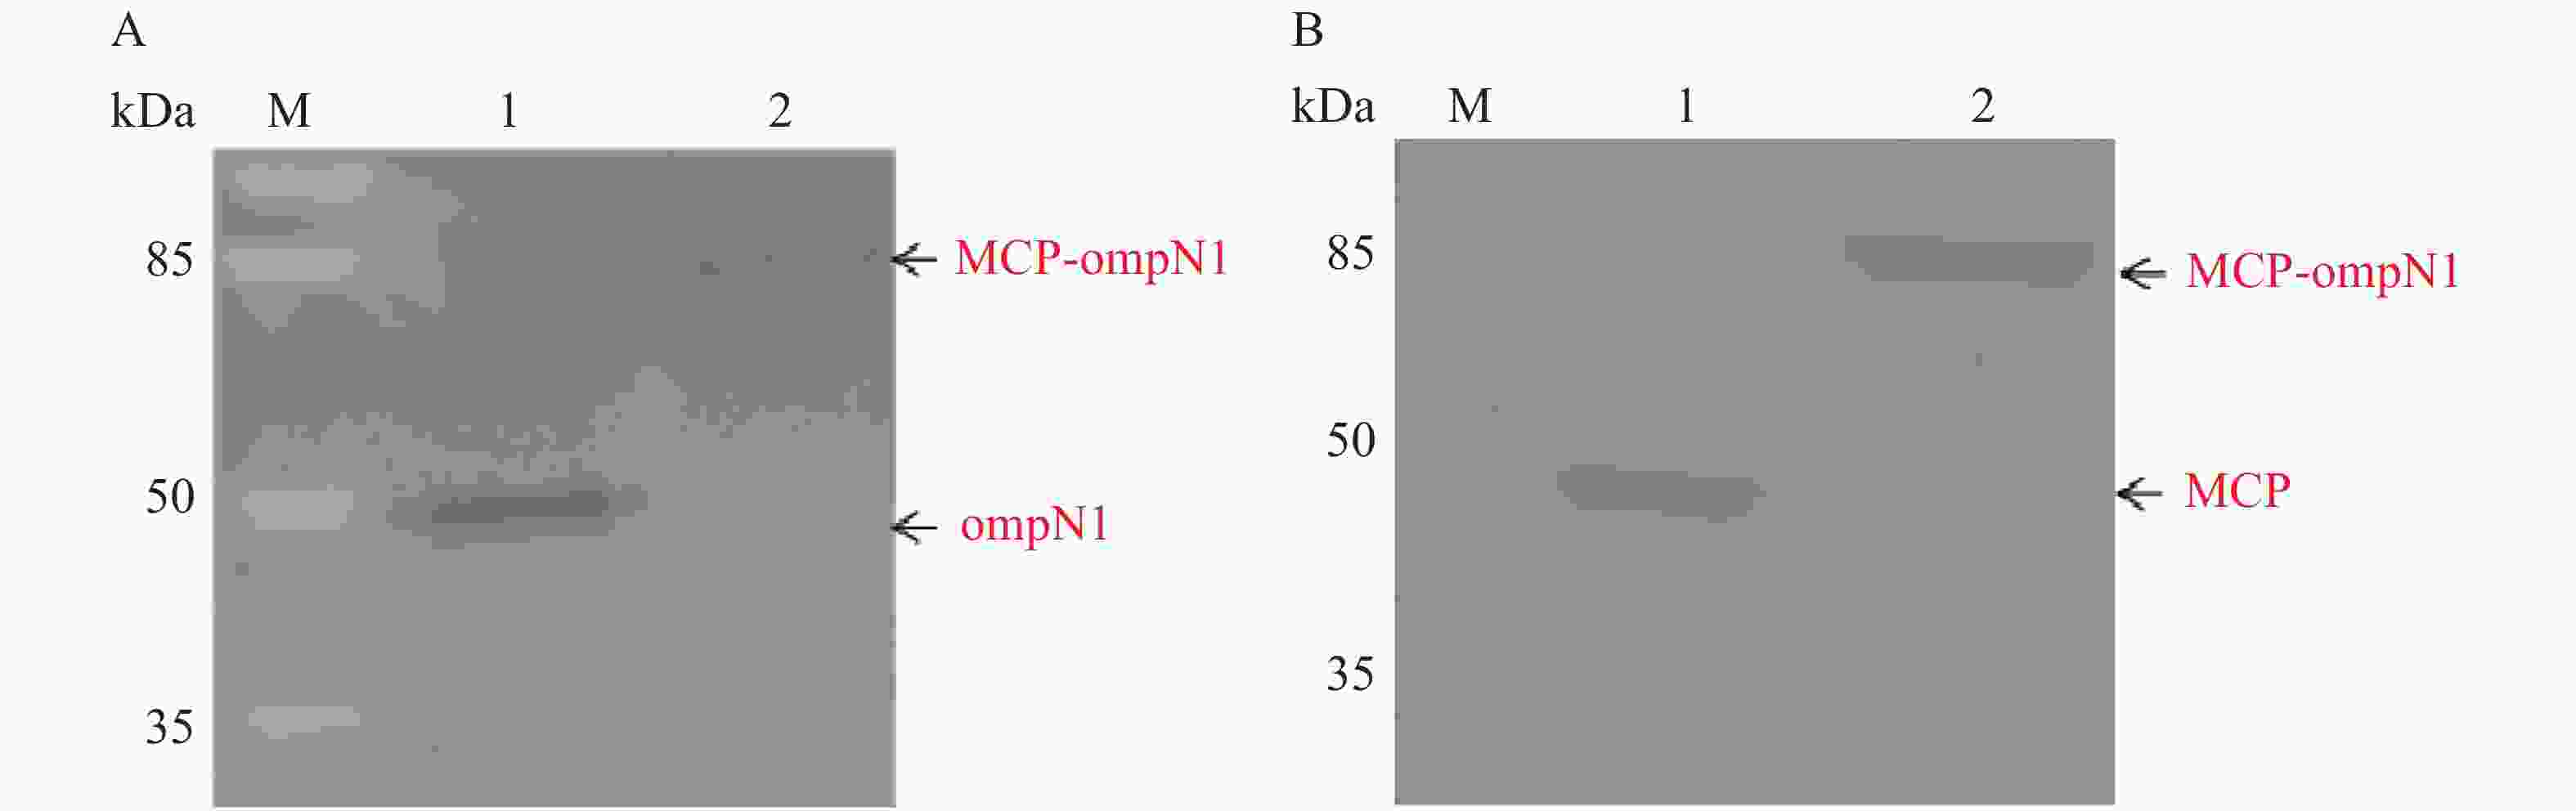
Figure 9. Western blotting of purified fusion protein MCP-ompN1
2.1. MCP-ompN1 pET-28a重组原核表达载体的构建
2.2. ompN1 pET-28a原核表达载体的构建
2.3. MCP pET-28a原核表达载体的构建
2.4. MCP-OmpN1/ompN1/MCP蛋白的诱导表达与SDS-PAGE分析
2.5. MCP-ompN1 pET-28a原核表达载体的梯度诱导表达
2.6. ompN1 pET-28a原核表达载体的梯度诱导表达
2.7. MCP pET-28a原核表达载体的梯度诱导表达
2.8. MCP-OmpN1/ompN1/MCP蛋白的可溶性表达检测
2.9. MCP-ompN1/ompN1/MCP蛋白的包涵体复性及纯化
2.10. Western-blot检测抗血清特异性检测
-
鮰爱德华氏菌(Edwardsiella ictaluri)隶属于肠杆菌科爱德华氏菌属的一种G−短杆菌。该菌在水生动物是一种常见高死亡率的致病菌[16],其在鱼类中主要引起斑点叉尾鮰肠败血症(Enteric septicemia of catfish,ESC)[17-18]。鮰爱德华氏菌可以通过胃肠道、鳃、皮肤等粘膜组织或口腔、鼻孔(鼻子)进入鱼体引发斑点叉尾鮰肠败血症[19-20]。目前可用于该病的商业化疫苗是AQUAVAC-ESC®弱毒活疫苗,该疫苗主要是通过浸泡的方式进行免疫。鮰爱德华氏菌的外膜蛋白N(OmpN)基因在基因组中编码了3种外膜蛋白,分别为ompN1,ompN2和ompN3[21]。该菌编码的外膜蛋白N具有参与粘附和侵袭,赋予其毒力属性,具体作用:①参与粘附,在大多数感染中,病原菌只有吸附在宿主上才能致病;②有助于细菌通过宿主的防御屏障;③OmpN 有助于逃避宿主免疫系统的免疫防御机制[22],其中编码的OmpN1蛋白参与了鞭毛在内膜和外膜之间的肽聚糖层的锚定以及参与蛋白信号的转导,并且容易被受感染的宿主识别[23]。因此,笔者认为OmpN1蛋白具有跨膜作用,在鮰爱德华氏菌的跨粘膜致病机制中扮演一个重要的角色。所以,本实验将鱼类神经坏死病毒的衣壳蛋白(MCP)与鮰爱德华氏菌的跨粘膜蛋白ompN1融合表达,拟借助ompN1蛋白的跨膜作用,将神经坏死病毒的衣壳蛋白MCP带入黏膜上皮细胞内,诱导鱼类的黏膜免疫,从而制备能够抵抗神经坏死病毒的粘膜疫苗。本实验对融合蛋白MCP-ompN1基因序列进行了密码子优化,构建了相应的原核表达质粒MCP-ompN1 pET-28a,MCP pET-28a及ompN1 pET-28a。MCP-ompN1,MCP 和ompN13个蛋白均呈现包涵体表达,通过透析复性及镍柱亲和层析方法纯化出融合蛋白MCP-ompN1,MCP蛋白及ompN1蛋白。Western Blotting结果显示,anti-MCP抗血清或者anti-ompN1抗血清均检测出融合蛋白MCP-ompN1,这表明了原核表达纯化得到的融合蛋白MCP-ompN1既具备了MCP蛋白的抗原性,又具备了ompN1的抗原性。本实验也为进一步验证融合蛋白MCP-ompN1能否作为抵抗神经坏死病毒的粘膜疫苗奠定了基础。
 DownLoad: